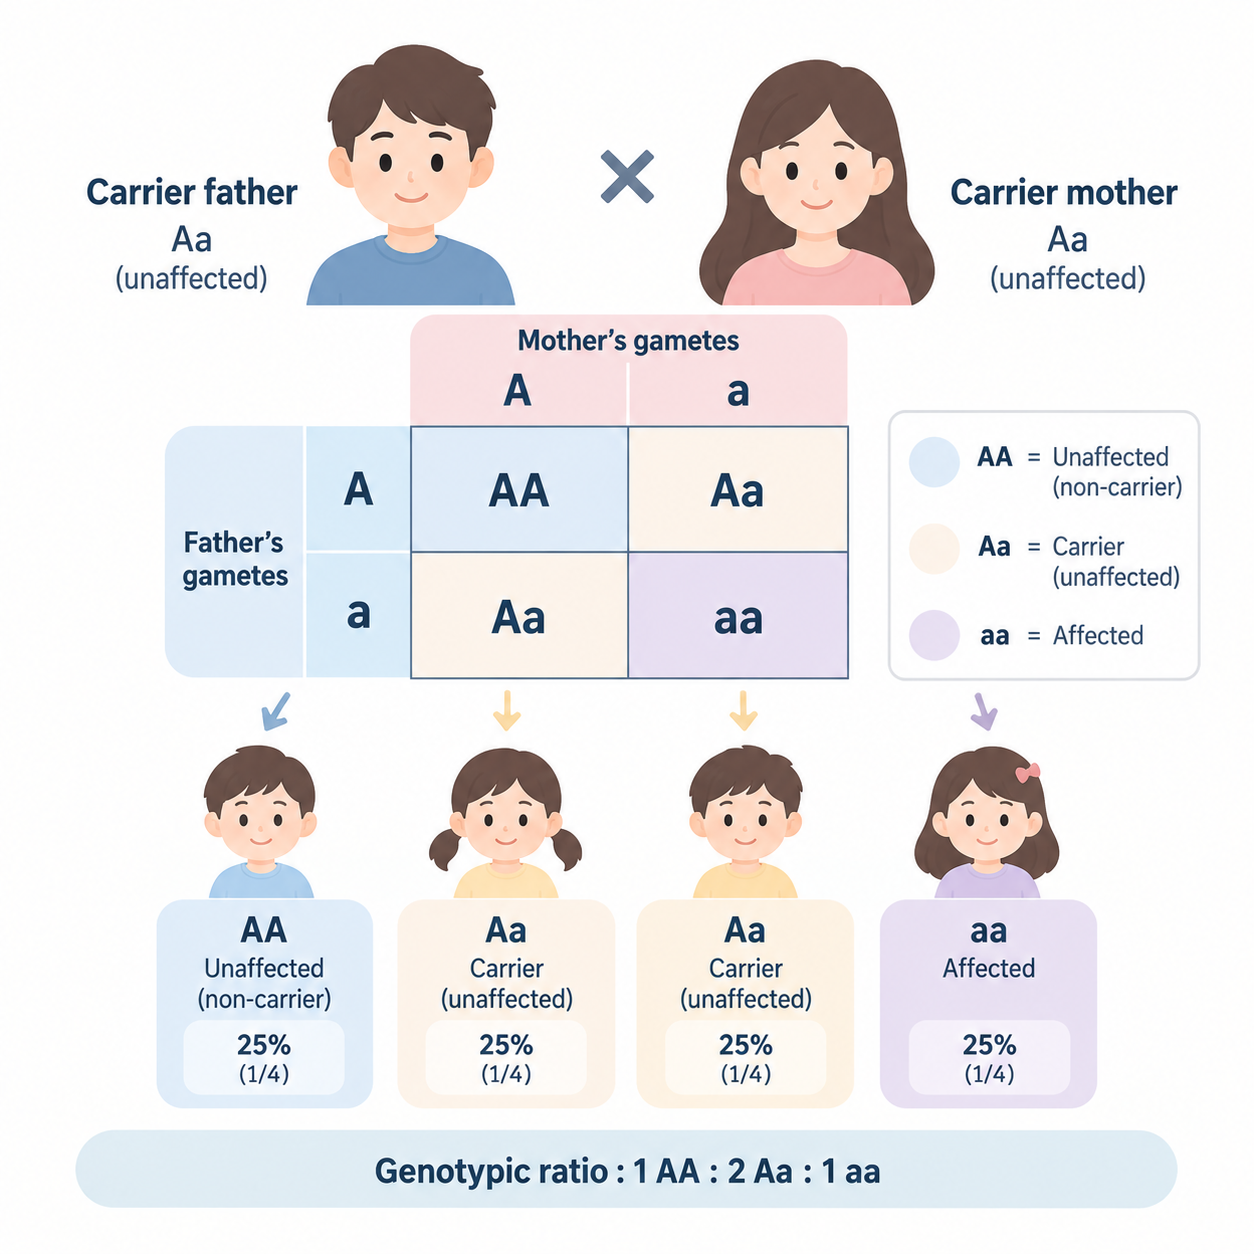
고셔병(고쉐병, Gaucher disease)은 글루코세레브로시다아제라는 효소를 만드는 GBA1 유전자의 변이로 발생하는 유전성 리소좀 축적질환입니다. 분해되지 못한 지방 성분이 비장·간·골수·신경계에 쌓이면서 비장비대, 빈혈, 혈소판 감소, 뼈 통증 등이 나타납니다. 상염색체 열성으로 유전되며, 부모가 모두 보인자인 경우 임신마다 25%의 확률로 자녀에게 발생할 수 있습니다.
비장 비대, 빈혈, 뼈 통증이 함께 나타나는 고셔병(고쉐병). GBA1 유전자 이상부터 1형·2형·3형의 차이, 진단, 효소대체요법 치료, 자녀에게 유전될 확률까지 GeneReviews 등 최신 근거 자료를 바탕으로 쉽게 설명합니다.
고셔병(고쉐병): 원인부터 치료, 유전 확률까지
1) 고셔병이란 무엇인가요?
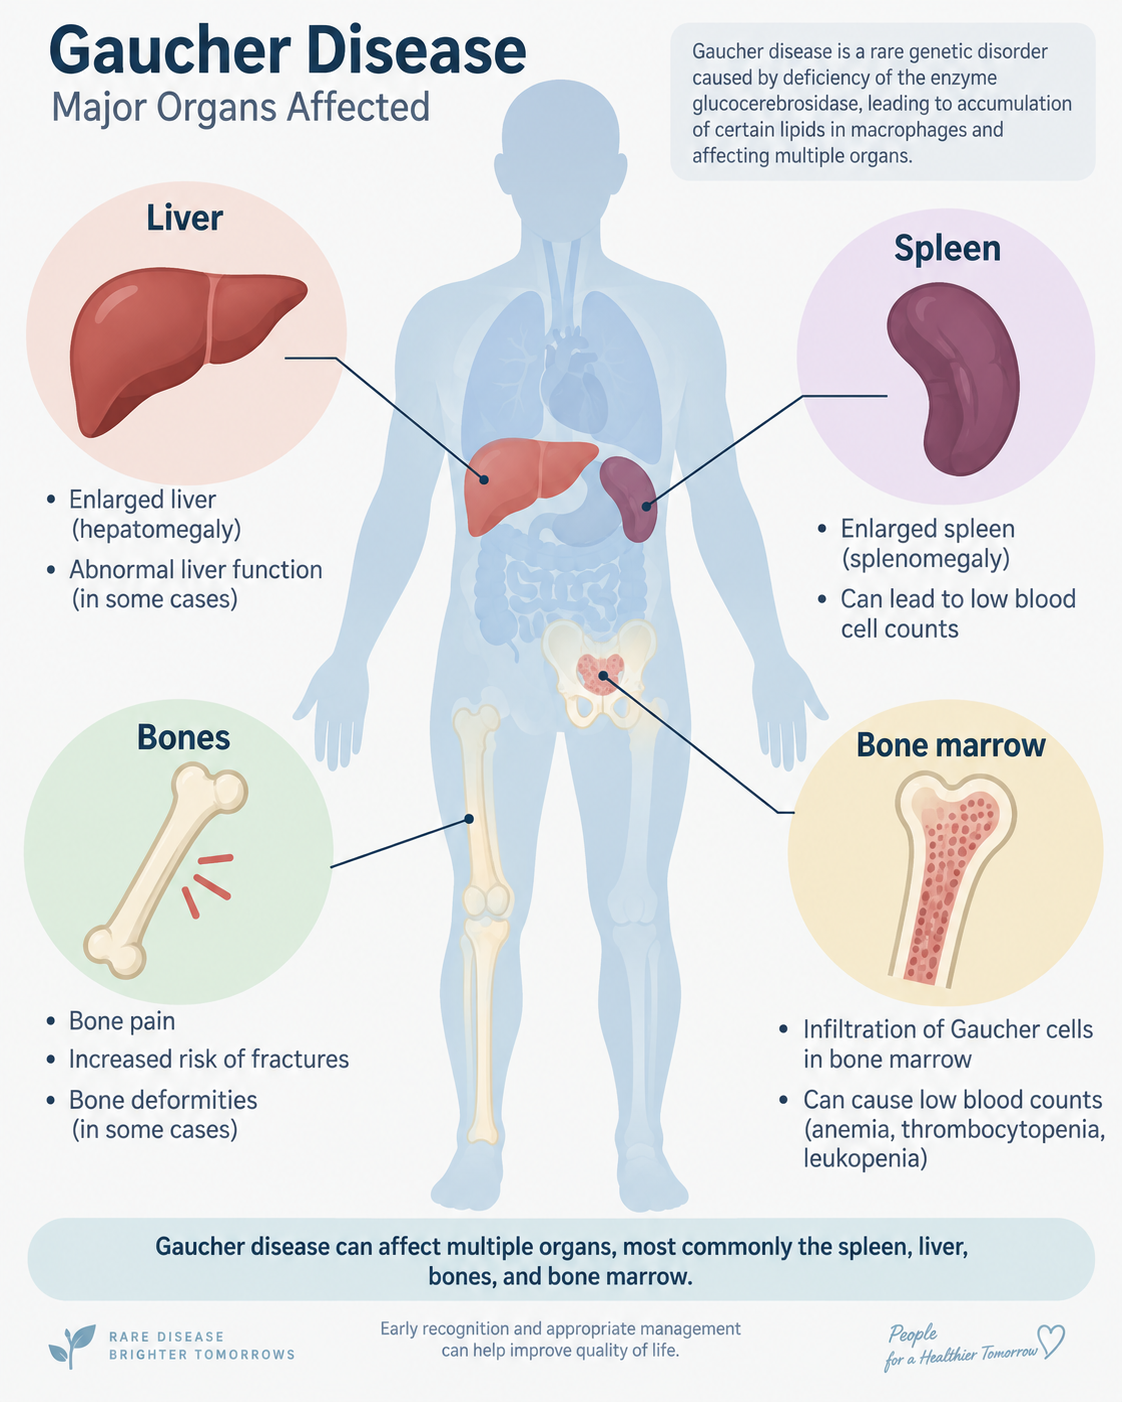
고셔병(고쉐병, Gaucher disease)은 우리 몸의 세포 안에 있는 "리소좀"이라는 작은 소화 기관이 특정 지방 성분을 제대로 분해하지 못해 발생하는 유전성 대사질환입니다. 리소좀은 세포 안에서 낡은 물질을 분해해 재활용하는 "재활용 공장"에 비유할 수 있는데, 이 공장에서 일하는 "글루코세레브로시다아제(glucocerebrosidase)"라는 효소를 만드는 GBA1 유전자에 변이가 생기면, 분해되지 못한 "글루코세레브로시드"라는 지방 성분이 대식세포(백혈구의 일종) 안에 계속 쌓이게 됩니다.
이렇게 지방이 가득 쌓여 부풀어 오른 대식세포를 "고셔세포"라고 부르는데, 이 세포가 비장, 간, 골수, 그리고 일부 유형에서는 뇌와 신경계에까지 쌓이면서 다양한 증상을 일으킵니다.
고셔병은 임상 양상에 따라 크게 세 가지 유형으로 나뉩니다.
1. 1형(비신경병형) - 신경계를 침범하지 않으며, 가장 흔하고 증상의 폭도 넓습니다.
2. 2형(급성 신경병형) - 영아기에 매우 빠르게 진행하는 가장 중증의 형태입니다.
3. 3형(만성 신경병형) - 소아기에 발병하며 신경계 증상이 비교적 서서히 진행합니다.
Did You Know? 이 질환은 1882년 프랑스 의사 필리프 고셔(Philippe Gaucher)가 비장이 심하게 커진 환자를 처음 보고하면서 이름이 붙었습니다. 흥미롭게도 고셔병은 특정 민족에서 유병률이 높은 것으로 잘 알려져 있는데, 특히 아슈케나지 유대인 집단에서는 약 855명 중 1명꼴로 발생하고 보인자 빈도는 약 18명 중 1명에 이릅니다. 반면 한국을 포함한 동아시아에서는 원인이 되는 GBA1 변이의 종류 자체가 서구권과 다르며, 이로 인해 유형별 분포도 크게 다르게 나타납니다(4번 항목에서 자세히 설명합니다).
2) 왜 이 정보가 중요할까요?
고셔병은 단순히 "비장이 커지는 병"이 아닙니다. 두 가지 이유에서 임상 현장과 상담실에서 특히 중요하게 다뤄집니다.
첫째, 진단까지 걸리는 시간이 매우 길다는 점입니다. 국내 보고에 따르면 고셔병 환자가 첫 증상을 경험한 뒤 정확한 진단을 받기까지 평균 약 13년의 "진단 방랑"을 겪는 것으로 알려져 있습니다. 이는 원인 불명의 비장 비대나 빈혈로 여러 진료과를 거치는 동안 이 질환이 후순위로 밀리기 때문입니다. 그러나 1형 고셔병은 효소대체요법이라는 효과적인 치료법이 20여 년 전부터 상용화되어 있어, 조기에 진단받을수록 뼈 합병증 등 비가역적인 손상을 예방할 수 있습니다.
둘째, 상염색체 열성 유전질환이기 때문에 가족계획에 직접적인 영향을 미칩니다. 부모 두 사람 모두 겉으로는 아무 증상이 없는 "보인자"인 경우가 대부분이어서, 첫 자녀가 진단받기 전까지는 가족 중 누구도 위험성을 알지 못했던 경우가 많습니다. 이미 자녀가 진단받은 가족이라면 "다음 임신에서 다시 발생할 확률", 난임·산전 검사에서 보인자로 확인된 예비 부모라면 "배우자도 보인자인지, 자녀에게 실제로 전달될 확률이 얼마인지"를 궁금해하십니다. 이 부분은 이 글의 뒷부분에서 자세히 짚어드리겠습니다.
3) 누구에게, 얼마나 자주 나타날까요?
고셔병은 리소좀 축적질환 중 가장 흔한 질환으로 꼽히지만, 정확한 유병률은 인구 집단과 조사 시기에 따라 차이가 있습니다.
- 전 세계적으로는 약 5만~10만 명당 1명 수준으로 보고됩니다.
- 아슈케나지 유대인 집단에서는 유병률이 약 855명당 1명, 보인자 빈도는 약 18명당 1명으로 매우 높게 나타납니다. 이는 인류 유전학에서 "창시자 효과(founder effect)"로 잘 알려진 대표적 사례입니다.
- 최근(2011~2020년) 역학 자료를 보면 1형은 유럽·북미에서 인구 10만 명당 0.45~22.9명, 3형은 아시아·태평양 지역에서 인구 10만 명당 약 1.36명으로 보고되어, 지역에 따라 유형별 분포 자체가 다르다는 점이 확인됩니다.
- 국내 상황은 서구권과 뚜렷하게 다릅니다. 국내 환자 자료에서는 1형이 약 39%, 2형이 약 22%, 3형이 약 39%로 보고되어, 신경계를 침범하지 않는 1형이 90% 이상을 차지하는 서구권(약 94%)과 크게 대조됩니다. 이는 일본의 분포(1형 34%, 2형 23%, 3형 43%)와 비슷한 양상으로, 뒤에서 설명할 원인 유전자 변이 종류의 차이에서 비롯되는 것으로 설명됩니다.
- 변이를 가진 사람이 증상을 나타내는 정도(중증도)는 같은 유전형이라도 사람마다 차이가 있을 수 있어, 유전형만으로 예후를 완전히 예측하기는 어렵습니다.
4) 몸속에서는 어떤 일이 일어나고 있을까요?(발병 기전)
GBA1 유전자는 리소좀 안에서 일하는 글루코세레브로시다아제 효소를 만드는 설계도입니다. 이 효소는 세포가 수명을 다해 사라질 때 나오는 "글루코세레브로시드"라는 지방 성분을 포도당과 단순 지방으로 분해해, 세포가 이 재료를 재활용할 수 있도록 돕는 역할을 합니다.
GBA1 변이로 이 효소의 활성이 크게 떨어지면(정상의 0~15% 수준), 분해되지 못한 글루코세레브로시드가 대식세포 안에 계속 쌓입니다. 이렇게 지방이 가득 차 부풀어 오른 대식세포는 골수 검사에서 "구겨진 화장지" 같은 독특한 모양으로 관찰되는데, 이를 "고셔세포"라고 부릅니다. 고셔세포가 비장에 쌓이면 정상 비장(50~200cc)의 최대 25배에 달하는 1,500~3,000cc까지 커질 수 있고, 간과 골수에도 쌓이면서 혈구 생성을 방해해 빈혈과 혈소판 감소를 일으킵니다.
"왜 어떤 환자는 신경계 증상 없이 비장·혈액 증상만 있고(1형), 어떤 환자는 뇌까지 침범될까요(2형·3형)?"
이는 GBA1 유전자에 생기는 변이의 "종류"와 관련이 깊습니다. 아슈케나지 유대인 집단에서 흔한 N370S(p.Asn409Ser) 변이는 이 변이를 두 개 모두 가지고 있어도 신경계 증상이 거의 나타나지 않는 반면, 동아시아 지역에서 흔한 L444P(p.Leu483Pro) 변이는 상대적으로 신경병형(2형·3형)과 더 자주 연관됩니다. 즉 "어떤 변이를 물려받았는지"가 예상되는 임상 경과를 가늠하는 데 중요한 단서가 되며, 이것이 바로 한국을 포함한 동아시아 환자에서 신경병형의 비율이 서구권보다 높게 나타나는 주된 이유로 설명되고 있습니다.
보인자 유전(상염색체 열성): 말판증후군이나 상염색체 우성 질환과 달리, 고셔병은 부모 양쪽 모두로부터 변이 유전자를 하나씩 물려받아야 발생합니다. 즉 부모는 변이 유전자를 한 개만 가진 "보인자"로, 본인은 평생 아무 증상 없이 지내는 경우가 대부분입니다. 두 보인자 부모 사이에서는 임신마다 25%의 확률로 자녀가 고셔병으로 태어나고, 50%의 확률로 부모처럼 증상 없는 보인자가 되며, 25%의 확률로 변이를 전혀 물려받지 않습니다.
5) 증상: 유형별 주요 소견
고셔병의 증상은 유형에 따라, 그리고 같은 유형 안에서도 사람마다 크게 다릅니다.
유형 | 발병 시기 | 신경계 침범 | 주요 특징
| 유형 | 발병 시기 | 신경계 침범 | 주요 특징 |
| 1형(비신경병형) | 소아기~성인기, 시기 다양 | 없음 | 가장 흔한 형태. 비장·간 비대, 빈혈, 혈소판 감소, 뼈 병변이 중심 |
| 2형(급성 신경병형) | 생후 2년 이내(영아기) | 심함, 급속 진행 | 매우 드물고 중증. 안구운동장애·경직 등 뇌간 증상 동반, 대개 2~4세 이전 사망 |
| 3형(만성 신경병형) | 소아기 | 있음, 서서히 진행 | 안구운동 실조, 근간대성 경련(뇌전증), 인지 저하가 서서히 진행. 3형a/3형b/3형c 아형으로 세분 |
1형·3형에서 공통적으로 나타날 수 있는 증상
- 비장비대: 가장 먼저 발견되는 소견인 경우가 많으며, 심한 경우 정상 크기의 수십 배까지 커질 수 있습니다.
- 간비대: 비장보다는 덜하지만 함께 동반되는 경우가 흔합니다.
- 혈액 이상: 빈혈(70% 이상), 혈소판 감소로 인한 코피·잇몸 출혈·쉽게 멍듦, 백혈구 감소로 인한 감염 취약성
- 뼈 침범(70~100%): 뼈 통증, "뼈 위기(bone crisis)"라 불리는 급성 극심한 통증 발작, 허벅지뼈 끝이 플라스크 모양으로 넓어지는 "얼렌마이어 플라스크 변형", 무혈성 골괴사, 골다공증, 병적 골절
- 성장 지연: 소아 환자에서 또래보다 키와 체중 증가가 더딜 수 있습니다.
- 피로감: 만성적인 피로를 호소하는 경우가 많습니다.
- 폐·간 합병증: 드물게 폐질환, 담석증이 동반될 수 있습니다.
2형·3형에서 추가로 나타날 수 있는 신경계 증상
- 수평 방향 안구운동이 느려지거나 멈추는 "안구운동 실조" - 뇌 침범을 시사하는 가장 흔한 초기 소견
- 근간대성 경련을 동반한 뇌전증
- 운동실조(비틀거림), 발달 지연, 인지 저하
- 2형에서는 삼킴곤란, 후궁반장(목이 뒤로 심하게 젖혀지는 자세) 등 뇌간 증상이 빠르게 진행
6) 진단은 어떻게 이루어지나요?
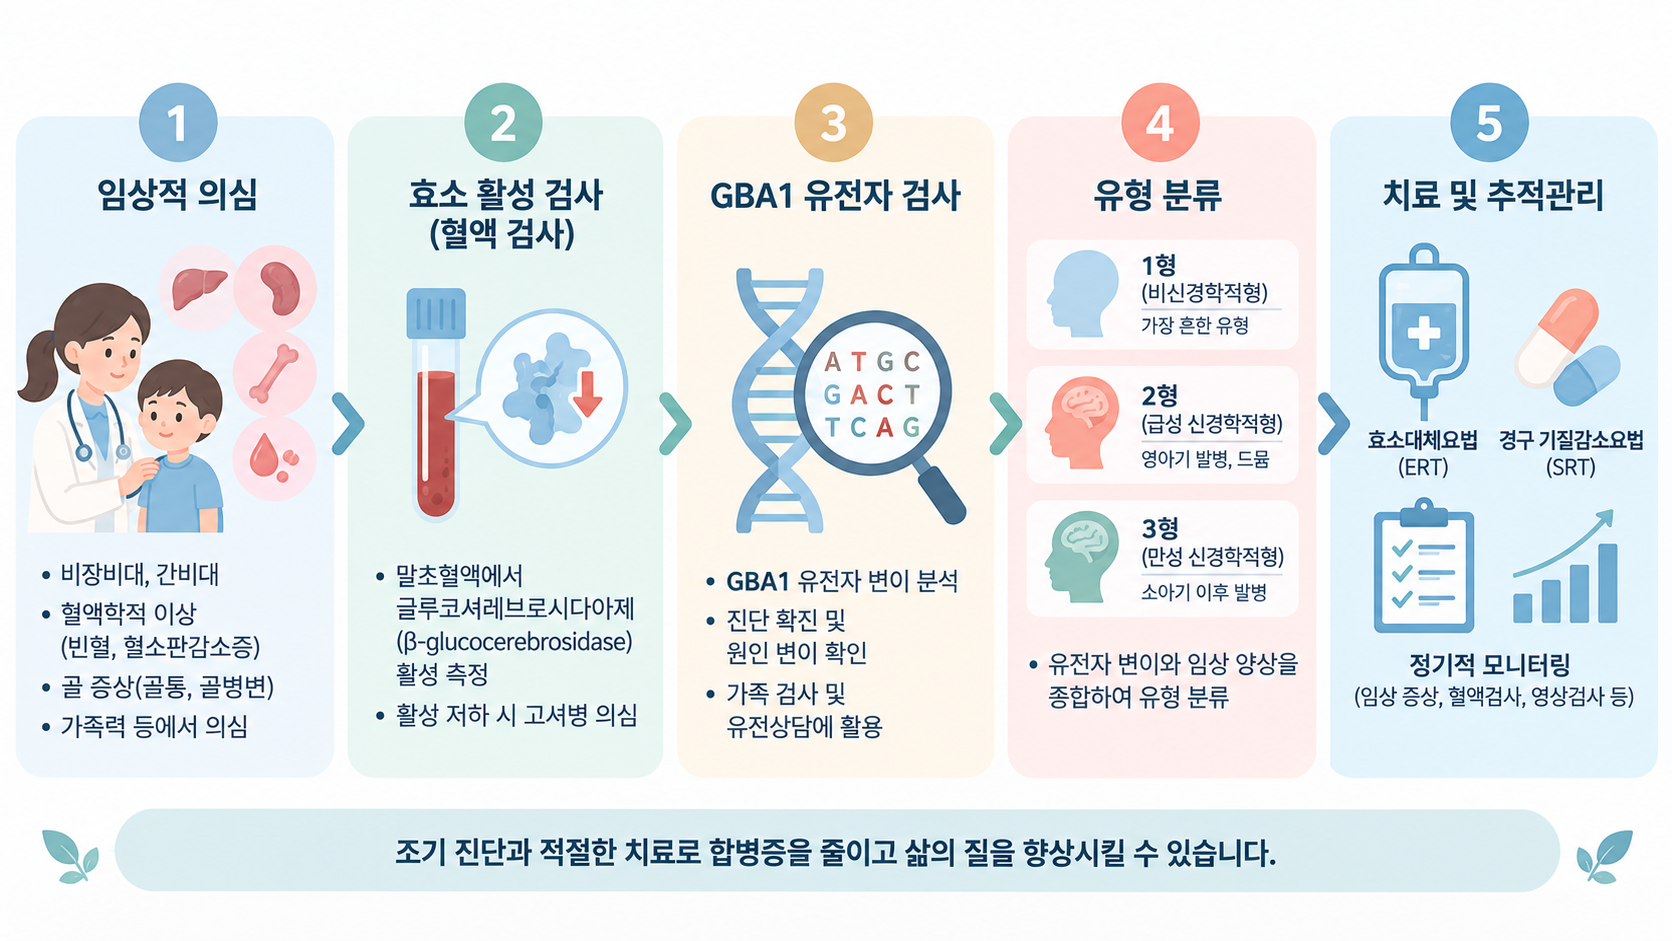
1단계 – 임상적 의심: 원인 불명의 비장·간 비대, 반복되는 빈혈·혈소판 감소, 뼈 통증이나 병적 골절이 있는 경우 고셔병을 의심해 볼 수 있습니다.
2단계 – 효소 활성도 검사: 말초혈액의 백혈구 또는 배양된 피부 섬유모세포에서 글루코세레브로시다아제 효소의 활성도를 측정합니다. 정상의 0~15% 수준으로 감소되어 있으면 고셔병으로 확진합니다. 이는 현재까지 가장 확실한 확진 검사로 알려져 있습니다.
3단계 – 유전자 검사: GBA1 유전자 염기서열분석으로 대부분(약 99%)의 병원성 변이가 확인됩니다. 다만 GBA1 유전자 근처에 매우 유사한 구조를 가진 "위유전자(pseudogene, GBAP1)"가 존재해 검사 해석이 까다로울 수 있어, 숙련된 검사기관에서 시행하는 것이 중요합니다. 유전자 검사는 확진뿐 아니라 변이 종류에 따른 예상 경과를 가늠하는 데에도 도움이 됩니다.
4단계 – 골수 검사(필요시): 효소·유전자 검사로 진단이 명확하다면 반드시 필요하지는 않지만, 다른 혈액질환과의 감별이 필요한 경우 골수 검사에서 "구겨진 화장지" 모양의 고셔세포를 확인하기도 합니다.
바이오마커: 최근에는 "글루코실스핑고신(Lyso-Gb1)"이라는 물질이 혈액에서 유형을 예측하고 치료 반응을 추적하는 데 유용한 지표로 주목받고 있습니다. 2형·3형(신경병형)에서 1형보다 유의하게 높게 측정되는 경향이 보고되어, 향후 유형 예측과 치료 모니터링에 활용될 것으로 기대됩니다.
7) 언제 검사를 고려해야 할까요?
다음과 같은 경우 혈액종양내과·소아청소년과·유전학과 전문의 진료 및 정밀검사를 고려해 볼 수 있습니다.
- 원인이 명확하지 않은 비장비대나 간비대가 있는 경우
- 반복되는 빈혈, 혈소판 감소, 잦은 코피·멍이 설명되지 않는 경우
- 원인 불명의 뼈 통증, 병적 골절, "뼈 위기"라 불리는 급성 통증 발작이 있는 경우
- 영유아기에 안구운동 이상, 경직, 발달 지연이 동반된 경우
- 직계 가족(부모, 형제자매) 중 고셔병 진단을 받은 사람이 있는 경우
- 특정 민족적 배경(아슈케나지 유대인 등) 또는 근친혼 가족력이 있는 경우
- 난임·산전 검사 과정에서 보인자 검사 패널을 통해 GBA1 변이가 우연히 발견된 경우
- 국내에서는 2024년 1월부터 리소좀 축적질환 관련 효소 활성도 검사 6종이 신생아 선별검사 항목에 포함되어, 증상이 나타나기 전에 선별할 수 있는 길이 열렸습니다.
8) 합병증: 함께 알아두어야 할 것들
고셔병 자체보다 동반되는 합병증에 대한 장기적 관리가 삶의 질을 좌우합니다.
- 뼈 합병증: 무혈성 골괴사, 병적 골절, 만성 골통증이 삶의 질에 큰 영향을 줄 수 있어 조기 치료가 중요합니다.
- 혈액암 위험 증가: 고셔병 환자는 일반 인구보다 다발골수종, 림프종 등 혈액암 발생 위험이 다소 높은 것으로 보고되어 있어, 정기적인 혈액검사를 통한 감시가 권고됩니다.
- 파킨슨병 연관성: GBA1 변이는 파킨슨병의 대표적인 유전적 위험 요인 중 하나로 알려져 있습니다. GeneReviews에 따르면 고셔병 환자는 60세까지 약 4.7%, 80세까지 약 9.1%에서 파킨슨병이 발생하는 것으로 보고되며, 흥미롭게도 변이를 한 개만 가진 보인자에서도 일반 인구보다 파킨슨병 위험이 다소 높다는 연구 결과들이 축적되고 있습니다. 이는 현재도 활발히 연구가 진행 중인 분야입니다.
- 폐·간 합병증: 드물게 간경변, 폐고혈압 등이 동반될 수 있습니다.
- 임신 중 주의: 임신 중 비장 기능항진이나 혈소판 감소가 악화될 수 있어, 임신을 계획할 때는 혈액종양내과와 함께 관리하는 것이 권고됩니다.
9) 치료와 관리: 완치보다 "꾸준한 관리"의 관점으로
현재까지 고셔병을 근본적으로 "완치"시키는 표준 치료법은 없습니다. 다만 1형 고셔병은 유전질환 중에서도 비교적 효과적인 치료법이 잘 확립된 질환으로 꼽힙니다.
효소대체요법(ERT): 1990년대부터 사용되어 온 표준 치료로, 부족한 효소를 정맥주사로 직접 보충합니다. 이미글루세라제, 벨라글루세라제 알파, 탈리글루세라제 알파 등이 사용되며, 보통 2주에 한 번씩 체중에 맞춰 용량을 조절해 투여합니다. 비장·간 크기 감소, 빈혈·혈소판 수치 개선, 뼈 통증 완화에 효과적이지만, 혈액-뇌 장벽을 통과하지 못해 신경계 증상(2형·3형)에는 효과가 제한적입니다.
기질감소요법(SRT): 미글루스타트, 엘리글루스타트와 같은 경구 약물로, 글루코세레브로시드가 만들어지는 것 자체를 줄여줍니다. 정맥주사가 부담스러운 경증~중등도 1형 환자에게 대안으로 고려됩니다. 엘리글루스타트는 약물 대사 속도를 결정하는 CYP2D6 유전자형에 따라 용량 조절이 필요합니다.
약리학적 샤페론 치료: 암브록솔과 같이 잘못 접힌 효소 단백질을 안정화시키는 방식의 치료가 신경병형 고셔병에서 경련 조절과 보행 개선에 도움이 될 가능성이 연구되고 있으나, 아직 국내외에서 정식 승인된 치료법은 아니며 활발히 연구가 진행 중입니다.
조혈모세포이식: 진행성 3형 고셔병 등 일부 중증 사례에서 고려될 수 있으나, 위험도가 높아 신중한 판단이 필요합니다.
정기 모니터링: 진단 후에는 혈액검사, 복부 초음파나 MRI를 통한 비장·간 크기 측정, 뼈 밀도 검사(DEXA), 뼈 MRI를 통한 골수 침범 정도 평가를 정기적으로 시행하며 치료 효과를 추적합니다.
유전 상담과 가족 검사: 진단받은 환자의 형제자매나 자녀도 증상이 없더라도 보인자 여부 확인을 위한 검사를 고려할 수 있습니다.
10) 예후: 유형에 따라 크게 다른 경과
- 1형: 조기에 진단받아 효소대체요법을 꾸준히 받으면 비장·간 크기, 혈액 수치, 뼈 증상이 크게 호전되어 대부분 정상에 가까운 삶의 질과 수명을 기대할 수 있습니다. 다만 뼈 합병증은 이미 발생한 경우 완전히 되돌리기 어려울 수 있어, "조기 진단"이 예후에 큰 영향을 미칩니다.
- 2형: 현재까지 근본적인 치료법이 없으며, 안타깝게도 대개 2~4세 이전에 사망하는 매우 중증의 경과를 보입니다.
- 3형: 신경계 증상은 서서히 진행하며, 적절한 관리를 받으면 20~30대까지 생존하는 경우도 보고되고 있습니다. 개인차가 매우 큽니다.
FAQ
Q1. 고셔병과 고쉐병은 같은 병인가요?
네, 모두 같은 질환(Gaucher disease)을 한글로 표기하는 방식의 차이일 뿐입니다. 국내 의료기관과 문헌에서는 "고셔병"과 "고쉐병"이 혼용되고 있습니다.
Q2. 이 병은 완치가 가능한가요?
현재까지 근본적인 완치법은 없습니다. 다만 1형 고셔병은 효소대체요법으로 비장·간 크기, 혈액 수치, 뼈 증상을 효과적으로 조절할 수 있어, 꾸준히 관리하면 대부분 일상생활이 가능합니다.
Q3. 어릴 때 증상이 없으면 평생 안전한가요?
아닙니다. 1형은 소아기부터 성인기까지 발병 시기가 다양해, 성인이 된 이후 건강검진에서 우연히 비장비대나 혈소판 감소가 발견되어 뒤늦게 진단되는 경우도 있습니다.
Q4. 보인자인지 어떻게 알 수 있나요?
혈액을 이용한 보인자 유전자 검사로 확인할 수 있습니다. 가족력이 있거나 특정 민족적 배경이 있는 경우, 또는 난임·산전 검사의 확장 보인자 검사 패널을 통해 확인하는 경우가 늘고 있습니다.
Q5. 임신 중 미리 알 수 있나요?
부부가 모두 보인자로 확인된 경우, 융모막융모생검이나 양수천자를 통한 산전 유전자 검사, 또는 시험관아기 시술 시 착상 전 유전검사(PGT)로 태아나 배아의 변이 여부를 확인할 수 있습니다.
Q6. 어느 병원, 어느 진료과를 가야 하나요?
국내 상급종합병원의 희귀질환센터, 혈액종양내과(성인) 또는 소아청소년과 유전대사클리닉에서 진료합니다. 산정특례 등록 여부와 정확한 질병분류코드는 병원 원무팀 또는 건강보험심사평가원을 통해 확인하시는 것이 가장 정확합니다.
References
1. GeneReviews, Gaucher Disease (https://www.ncbi.nlm.nih.gov/books/NBK1269/)
2. NCBI Bookshelf – StatPearls, Gaucher Disease (https://www.ncbi.nlm.nih.gov/books/NBK448080/)
3. MedlinePlus Genetics, GBA1 gene (https://medlineplus.gov/genetics/gene/gba1/)
4. National Organization for Rare Disorders(NORD), Gaucher Disease (https://rarediseases.org/rare-diseases/gaucher-disease/)
5. OMIM, Gaucher Disease, Type I (#230800) (https://www.omim.org/entry/230800)
6. 서울아산병원 질환백과, 고셔병(Gaucher disease) (https://www.amc.seoul.kr/asan/healthinfo/disease/diseaseDetail.do?contentId=32362)
7. 서울대학교병원 희귀질환센터, 고쉐병 (http://raredisease.snuh.org/고쉐병/)
8. 코리아헬스로그, "조기 진단·치료 중요한 희귀질환인데…진단방랑 평균 13년 '고셔병'" (https://www.koreahealthlog.com/news/articleView.html?idxno=44596)
9. An Overview of Gaucher Disease. Diagnostics (Basel). 2024;14(24):2840. MDPI (https://www.mdpi.com/2075-4418/14/24/2840)
10. Konarbayeva A, et al. "Genotype–phenotype correlations and mutation spectrum of GBA1 in Gaucher disease across Asian populations: a systematic review." Human Genomics. 2026;20:102. DOI: 10.1186/s40246-026-00975-2 (https://doi.org/10.1186/s40246-026-00975-2)
11. Ayloo S, et al. "AAV gene therapy for GBA1-related diseases." Molecular Therapy. 2026. DOI: 10.1016/j.ymthe.2025.12.011 (https://doi.org/10.1016/j.ymthe.2025.12.011)
이 글은 교육 목적으로 작성되었으며, 전문적인 의학적 조언, 진단 또는 치료를 대체하지 않습니다. 본인 또는 가족의 증상이 의심되는 경우 반드시 전문 의료진과 상담하시기 바랍니다.
'Genetic story' 카테고리의 다른 글
| 연골무형성증(연골무형성 왜소증) 원인·증상·유전 확률과 최신 치료제 정리 (1) | 2026.09.08 |
|---|---|
| 파브리병이란? 원인·증상·진단·치료법 총정리 (0) | 2026.09.05 |
| NGS·생어 시퀀싱·패널 NGS 검사, 무엇이 다를까? 난임·유전상담 관점의 비교 가이드 (0) | 2026.08.26 |
| 산전검사 선별검사와 진단검사, 무엇이 다를까?(모체혈청,NIPT,양수검사 비교) (1) | 2026.08.24 |
| 상염색체 우성 유전, 같은 가족인데 왜 증상이 다를까?(침투율·발현성 정리) (0) | 2026.08.22 |


