임신 중 정밀초음파에서 "태아의 팔다리 길이가 짧게 측정된다"는 이야기를 듣거나, 출생 직후 신생아에게서 유난히 짧은 팔다리와 큰 머리가 관찰되어 "연골무형성증"이라는 낯선 진단명을 처음 듣게 되는 분들이 많습니다. 인터넷을 검색해보면 "왜소증"이라는 단편적인 설명만 나오거나, 오래전 통계가 그대로 반복되고 있어 정확한 그림을 그리기 어려운 경우가 대부분입니다. 이 글은 국제 표준 참고자료인 GeneReviews(2026년 4월 개정판), NCBI StatPearls, 그리고 국내 치료제 허가·급여 관련 최신 보도자료를 바탕으로, 이 질환을 처음 접하는 분들이 궁금해할 만한 내용을 정리하였습니다.
핵심 요약: 연골무형성증은 상염색체 우성 유전질환으로, 부모 중 한 명이 이 질환을 가지고 있다면 자녀에게 임신마다 50%의 확률로 전달될 수 있습니다. 하지만 대부분(약 80%)은 부모와 무관하게 새로 발생하는 변이가 원인입니다. 지능과 생식 능력은 정상이며, 합병증만 잘 관리하면 기대 수명도 크게 다르지 않습니다. 최근에는 성장 속도를 늘려주는 치료제(복스조고 등)가 국내에서도 허가·급여를 받기 시작하면서 관리의 폭이 넓어지고 있습니다.
1) 연골무형성증이란 무엇인가요?
연골무형성증(achondroplasia)은 뼈가 자라는 방식에 영향을 미치는 선천성 골격이형성증(skeletal dysplasia)으로, 사지가 불균형하게 짧은 저신장(disproportionate short stature)을 일으키는 가장 흔한 원인입니다. 이름은 "연골이 전혀 만들어지지 않는 병"처럼 들리지만, 실제 문제는 연골이 만들어지는 과정이 아니라 연골이 뼈로 바뀌는 과정(연골내 골화, endochondral ossification)이 억제되는 데 있습니다.
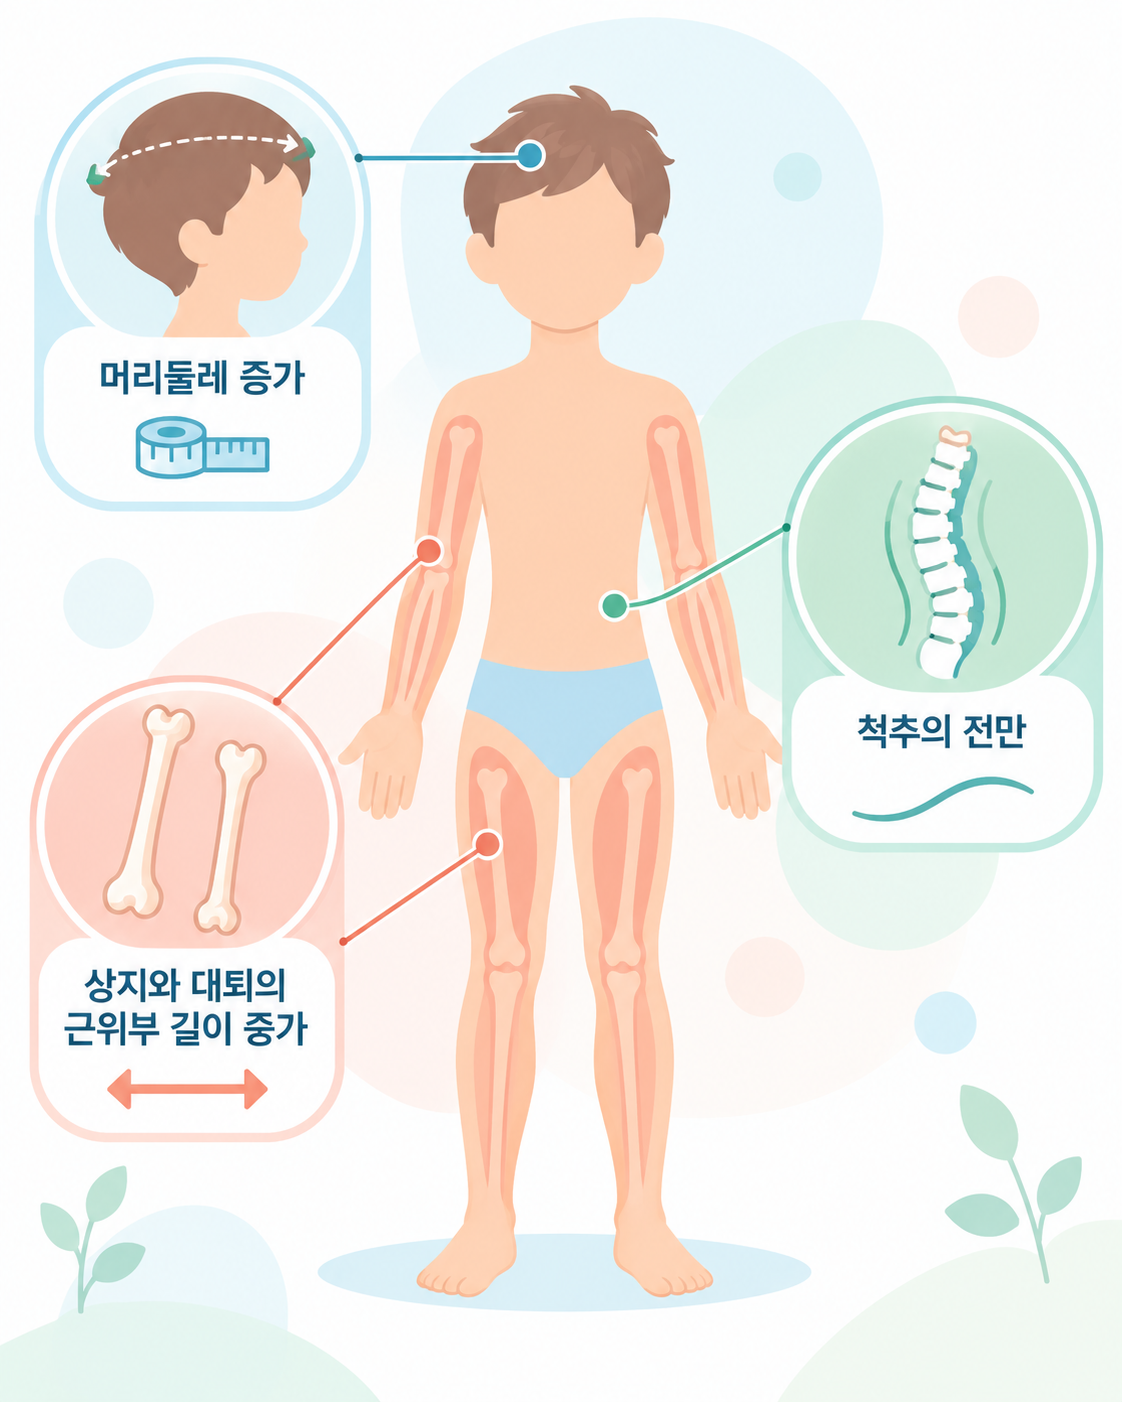
대표적으로 나타나는 소견은 다음과 같습니다.
1. 골격계 - 팔다리, 특히 팔·다리의 몸통에 가까운 부위(근위부)가 짧아지는 근위부단축(rhizomelic shortening), 큰 머리(대두증), 짧고 뭉툭한 손가락(삼지창 모양의 손), O자형 다리(genu varum)
2. 얼굴 - 튀어나온 이마(전두융기), 콧대가 낮고 눌린 midface, 상대적으로 큰 머리
3. 척추 - 영아기의 흉요추부 후만증(kyphosis), 걷기 시작한 이후 나타나는 과도한 요추 전만증(lordosis)
세 영역 모두가 뚜렷하게 나타나며, 대부분 출생 시부터 알아볼 수 있을 정도로 특징이 분명한 편입니다.
연골무형성증의 원인 유전자인 FGFR3는 1994년에 밝혀졌습니다. 흥미롭게도 전 세계 환자의 99% 이상이 동일한 유전자 부위(정확히는 4번 염색체의 같은 뉴클레오타이드 위치)에서 발생한 변이를 가지고 있는데, 이는 사람의 유전질환 중에서도 매우 드문 "유전적 균일성(molecular homogeneity)"을 보이는 사례로 꼽힙니다. 즉 원인은 사람마다 크게 다르지 않고 거의 동일합니다.
2) 왜 이 정보가 중요할까요?
연골무형성증은 단순히 "키가 작은 체형"의 문제가 아닙니다. 두 가지 이유에서 임상 현장과 상담실에서 특히 중요하게 다뤄집니다.
첫째, 영아기에 두개경추이행부(머리뼈와 목뼈가 만나는 부위) 협착으로 인한 무호흡·수면장애 등 생명과 직결되는 문제가 나타날 수 있기 때문입니다. 적절한 시기에 신경학적 평가와 영상 검사를 받으면 이러한 위험을 크게 낮출 수 있습니다.
둘째, 상염색체 우성 유전질환이기 때문에 가족계획에 직접적인 영향을 미칩니다. 이미 진단받은 부모라면 "내 아이에게도 물려줄 확률이 얼마나 되는지", 반대로 아이가 먼저 진단받았다면 "우리 중 누구에게서 왔는지, 다음 임신에는 어떤 영향이 있는지"를 궁금해하십니다. 이 부분은 이 글의 뒷부분에서 자세히 짚어드리겠습니다.
3) 누구에게, 얼마나 자주 나타날까요?
연골무형성증의 정확한 유병률은 조사 지역과 시기에 따라 다소 차이가 있습니다.
- 국제 표준 참고자료인 GeneReviews는 약 26,000~28,000명당 1명으로 보고하고 있습니다.
- 국내 서울아산병원·서울대병원 희귀질환센터 자료는 약 25,000명당 1명으로 소개하고 있어 국제 수치와 큰 차이는 없습니다.
- 2025년 프랑스 국가 희귀질환 등록자료(BNDMR) 분석에서는 2024년 1월 기준 등록된 연골무형성증 환자가 766명으로 집계되었는데, 연구진은 프랑스의 경우 의학적 사유에 의한 임신중단 비율이 상대적으로 높아 다른 국가의 출생 유병률을 그대로 적용하기 어렵다는 점을 지적했습니다.
- 이러한 차이는 등록 체계, 산전 진단 및 임신 관리 방식의 차이 등에서 비롯되는 것으로 설명됩니다. 다만 여러 문헌 모두 이 질환을 골격이형성증 중 가장 흔한 유형으로 꼽고 있다는 점은 일치합니다.
- 침투도(penetrance, 변이를 가진 사람이 실제로 증상을 나타내는 비율)는 100%로, FGFR3 병원성 변이를 가진 사람은 예외 없이 임상 증상을 나타냅니다. 다만 증상의 조합과 중증도(표현도)는 사람마다 다소 차이가 있을 수 있습니다.
4) 몸속에서는 어떤 일이 일어나고 있을까요? (발병 기전)
FGFR3(fibroblast growth factor receptor 3, 섬유모세포 성장인자 수용체 3) 유전자는 세포막을 관통하는 수용체 단백질을 만드는 설계도입니다. 이 수용체는 정상적으로 성장판의 연골세포가 적절한 속도로 증식하고 분화하도록 "브레이크" 역할을 담당합니다.
흔히 "성장호르몬이 부족해서 키가 안 크는 것 아니냐"는 질문을 받습니다. 하지만 연골무형성증은 성장호르몬 결핍과는 전혀 다른 기전입니다. FGFR3 변이는 오히려 수용체를 "과도하게 활성화(gain-of-function)"시켜, 정상적으로 작동해야 할 브레이크가 항상 걸려 있는 상태를 만듭니다. 그 결과 연골세포의 증식과 분화가 지나치게 억제되어 뼈, 특히 팔다리의 긴뼈(장골)가 충분히 길게 자라지 못하는 것입니다. 이러한 이해는 최근 치료제 개발(연골세포의 증식을 다시 촉진하는 약물을 찾는 방향)에 직접적인 근거가 되었습니다.
신규 발생(de novo) vs 유전: GeneReviews에 따르면 전체 환자의 약 80%는 부모와 무관하게 새롭게 발생한 변이로 태어나며, 약 20%만이 부모 중 한 명에게서 이미 있던 변이를 물려받은 것입니다. 이는 이전에 다뤄드렸던 말판증후군(약 75%가 유전, 25%가 신규 발생)과는 정반대의 비율입니다. 다만 국내 일부 의료기관 자료는 "약 50% 이상이 새로운 돌연변이"라고 소개하는 경우도 있어, 조사 대상과 시기에 따라 다소 표현에 차이가 있다는 점을 참고하시기 바랍니다. 신규 발생 변이는 아버지의 나이가 많을수록(통상 35세 이상) 더 흔하게 보고되며, 흥미롭게도 이러한 신규 변이는 예외 없이 아버지 쪽에서 기원하는 것으로 알려져 있습니다.
5) 증상: 주요 소견과 동반될 수 있는 증상들
여러 국제 문헌에서 보고된 대략적인 발생 빈도는 다음과 같습니다. 다만 실제로 한 사람이 아래 항목을 모두 심하게 가지는 경우는 드물며, 조합과 중증도는 사람마다 다를 수 있습니다.
| 주요 소견 | 발생 빈도(문헌 보고 기준) | 특징 |
| 사지단축형 저신장 | 100% | 성인 평균 신장은 남성 약 130cm, 여성 약 122~124cm 내외(문헌마다 소폭 차이) |
| 대두증(큰 머리) | 대부분 | 두위 증가, 천문 폐쇄가 5~6세까지 늦어질 수 있음 |
| 영아기 근긴장저하 | 흔함 | 목 가누기 지연, 독특한 이동 패턴("스노플라우잉") |
| 두개경추이행부 협착 | 소수에서 심각 | 적절한 평가 없이는 영아기 사망 위험이 최대 7.5%까지 보고되나, 체계적 평가로 0.3%까지 감소 가능 |
| 수면무호흡(폐쇄성) | 상당수 | 약 45%가 평생 한 번 이상 인두부 수술(편도·아데노이드 절제 등)을 받음 |
| 중이 기능 이상 | 흔함 | 약 40%가 청력 손실을 경험, 절반 이상이 환기관(PE tube) 삽입 필요 |
| 하지 만곡(O자 다리) | 매우 흔함 | 미치료 성인의 90% 이상에서 어느 정도 관찰, 약 21%가 하지 수술 필요 |
| 흉요추부 후만증 | 영아 90~95% | 대부분 걷기 시작하며 자연 호전, 약 10%는 지속되어 관리 필요 |
| 척추관 협착증 | 성인기 흔함 | 20세까지 약 14%가 추궁판절제술(laminectomy) 시행, 80세까지 90% 이상으로 증가 |
| 비만 | 소아기부터 흔함 | 척추관 협착 등 다른 합병증을 악화시킬 수 있어 전용 성장곡선 관리 필요 |
| 흑색가시세포증 | 약 10% | 인슐린저항성이나 악성종양과는 무관 |
6) 헷갈리기 쉬운 진단명·질환들과의 구별
증상이 겹치거나 이름이 비슷해 혼동하기 쉬운 질환들이 있어, 정확한 이해를 위해 정리해 드립니다.
| 질환 | 원인 유전자 | 차이점 |
| 연골무형성증 | FGFR3 (p.Gly380Arg) | 사지 근위부단축, 대두증, 정상 지능 |
| 연골형성저하증(hypochondroplasia) | FGFR3 (p.Asn540Lys 등) | 증상이 비교적 경미, 척추관 협착·하지만곡은 덜 흔하지만 지적장애·뇌전증 빈도는 오히려 더 높을 수 있음 |
| SADDAN(중증 연골무형성증-발달지연-흑색가시세포증) | FGFR3 (p.Lys650Met) | 연골무형성증보다 훨씬 중증, 발달지연 동반 |
| 사망성 이형성증(thanatophoric dysplasia) | FGFR3 | 대개 주산기에 치명적, 동형접합 연골무형성증과 임상적으로 겹치는 부분이 있음 |
| RMRP 관련 연골모발저형성증-무발육이형성증군 | RMRP | 상염색체 열성 유전, 출생 시부터 알아볼 수 있는 단축형 저신장, 가장 중증형은 지적장애 동반 가능 |
Did You Know?
동일한 FGFR3 유전자라도, 변이의 "강도"에 따라 연골형성저하증(약한 활성화) → 연골무형성증(중간 활성화) → SADDAN·사망성 이형성증(강한 활성화)으로 이어지는 하나의 스펙트럼을 이룹니다. 흥미롭게도 연골무형성증을 일으키는 정도의 FGFR3 활성화는 오히려 퇴행성 관절염 발생을 억제하는 효과가 있다는 연구 결과도 보고된 바 있습니다.
7) 진단은 어떻게 이루어지나요?
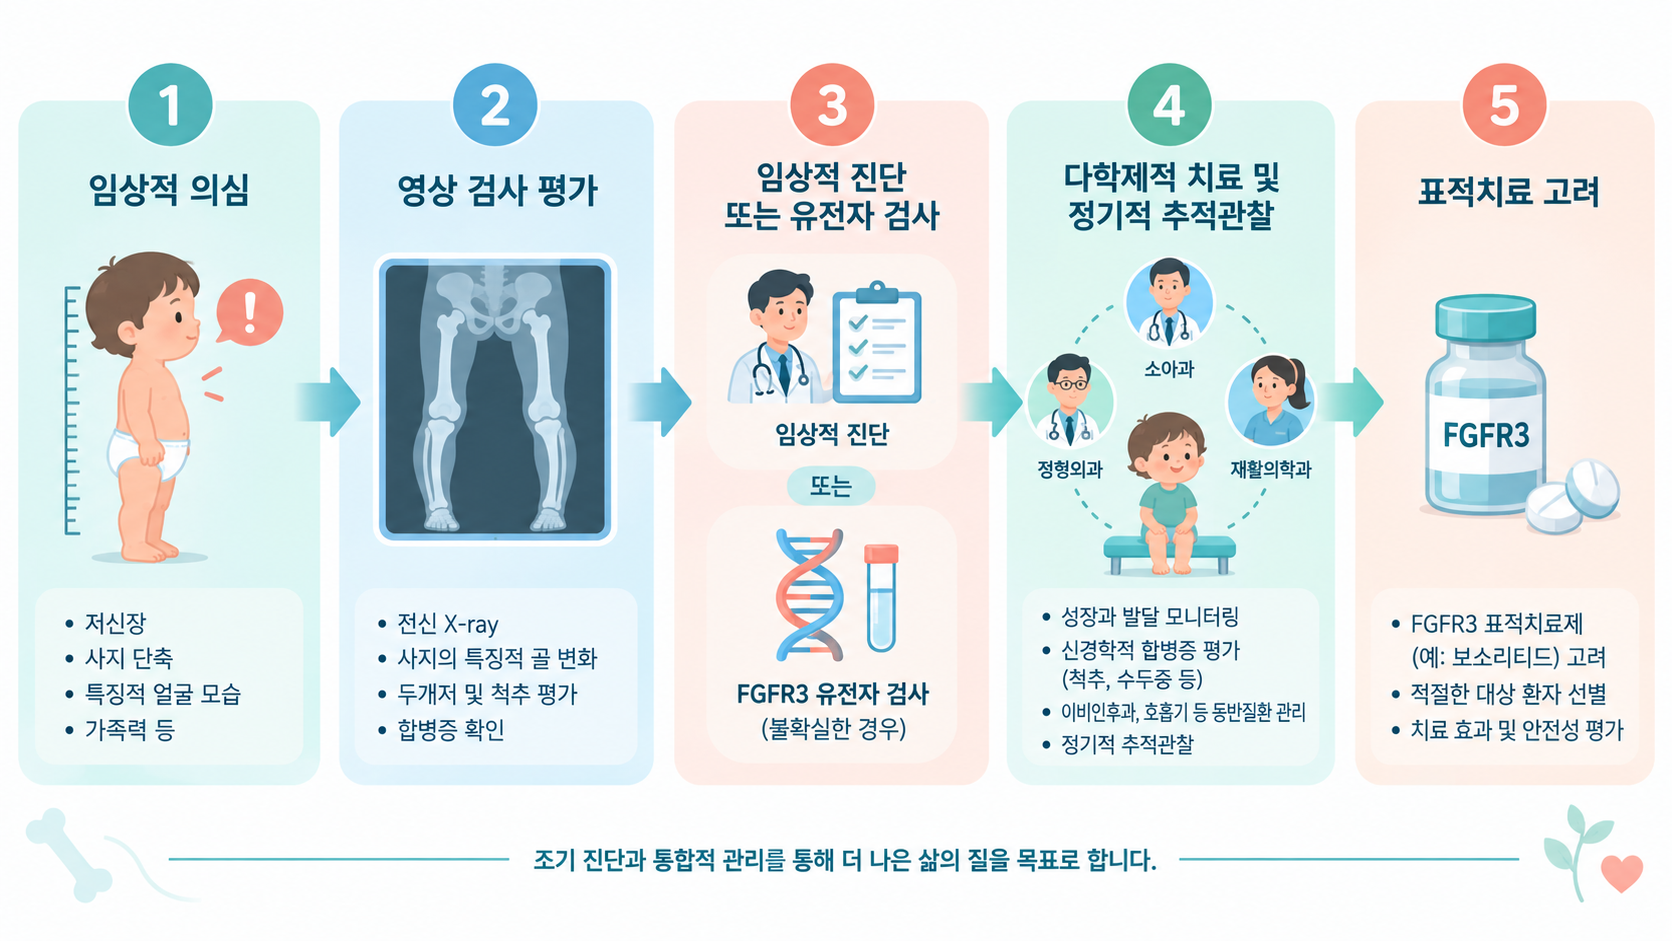
- 1단계 - 임상적·방사선학적 평가: 신생아의 경우 팔의 근위부 단축, 큰 머리, 좁은 흉곽, 삼지창 모양의 짧은 손가락이 관찰됩니다. 방사선 사진에서는 사각형 모양의 장골(엉덩뼈), 수평화된 비구, 아래로 갈수록 좁아지는 척추뼈 사이 간격 등 특징적인 소견이 확인됩니다.
- 2단계 - 확립된 진단 기준: 대부분의 환자는 위와 같은 전형적인 임상·방사선 소견만으로 진단이 확정됩니다. 별도의 유전자 검사 없이도 진단할 수 있는 경우가 많지만, 소견이 애매하거나 최신 치료제(표적 치료) 처방을 위해 확진이 필요한 경우에는 분자유전학적 검사를 시행합니다.
- 3단계 - 유전자 검사: FGFR3 유전자의 특정 두 변이(c.1138G>A, c.1138G>C, 모두 p.Gly380Arg로 이어짐)에 대한 표적 분석만으로 전체 환자의 약 99%가 확인됩니다. 두 변이를 모두 검사하지 않으면 연골형성저하증(다른 위치의 변이)과 감별이 어려울 수 있어, 검사 시 두 변이 모두를 포함하는지 확인하는 것이 중요합니다.
8) 언제 검사를 고려해야 할까요?
다음과 같은 경우 소아청소년과·유전학과·소아정형외과 전문의 진료 및 정밀 평가를 고려해 볼 수 있습니다.
- 임신 중 정밀초음파에서 대퇴골 등 긴뼈 길이가 임신 주수에 비해 짧게 측정되는 경우
- 신생아 시기부터 팔다리, 특히 위팔·허벅지가 유난히 짧고 머리가 큰 경우
- 손가락이 짧고 벌어진 삼지창 모양을 보이는 경우
- 직계 가족 중 연골무형성증 진단을 받은 사람이 있는 경우(이 경우 산전에 특정 변이 검사가 가능)
- 영유아기에 반복적인 무호흡, 목 가누기 심한 지연, 비정상적인 신경학적 소견이 관찰되는 경우
9) 합병증: 함께 알아두어야 할 것들
연골무형성증 자체보다 동반되는 합병증에 대한 장기적·다학제적 관리가 예후를 좌우합니다.
- 신경계 합병증: 두개경추이행부 협착으로 인한 척수 압박이 가장 주의해야 할 문제입니다. 수두증은 5% 미만에서 치료가 필요할 정도로 발생하며, 대부분 정맥 배출 통로가 좁아지면서 생기는 것으로 알려져 있습니다.
- 호흡기 합병증: 좁은 흉곽으로 인한 제한성 폐질환, 상기도 구조 문제로 인한 폐쇄성 수면무호흡이 흔히 동반됩니다.
- 정형외과 합병증: 하지 만곡, 흉요추부 후만증, 성인기 척추관 협착증이 대표적입니다. 특히 척추관 협착증은 나이가 들수록 빈도가 크게 증가합니다.
- 이비인후과 합병증: 반복적인 중이염과 청력 손실이 흔해, 언어 발달에 영향을 줄 수 있어 조기 관리가 중요합니다.
- 심리사회적 어려움: 외형적으로 눈에 띄는 특징으로 인해 성인·소아 모두에서 삶의 질 저하, 우울·불안 위험이 일반 인구보다 높게 보고되고 있어, 매 진료 시 심리사회적 적응 상태를 함께 확인하는 것이 권고됩니다.
최신 연구 동향: 2026년 4월 개정된 GeneReviews는 새로운 치료제인 나베페그리타이드(navepegritide)를 언급하며, 2025~2026년 발표된 위약 대조 연구(Ward 등 2025; Savarirayan 등 2026)에서 이 약물이 다리 만곡을 줄이고 척추뼈 사이 간격의 성장을 늘리는 효과가 확인되었다고 밝혔습니다. 국내에서는 2024년 12월 31일 식품의약품안전처가 기존 치료제인 복스조고(성분명 보소리타이드)를 "성장판이 닫히지 않은 생후 4개월 이상 소아의 FGFR3 변이 양성 연골무형성증" 치료제로 허가했으며, 이후 보건복지부가 2026년 6월 1일 시행 고시를 통해 건강보험 급여 기준을 신설했습니다(FGFR3 p.Gly380Arg 또는 p.Gly375Cys 변이가 확인되고, 성장판이 열려 있으며, 사지연골연장술을 받지 않은 환자 대상). 다만 보도 시점 기준으로도 급여 세부 절차와 환자별 적용 여부는 계속 조정되고 있는 것으로 보이므로, 현재 연구가 진행 중이며 실제 처방·급여 여부는 반드시 담당 의료기관과 건강보험심사평가원을 통해 최종 확인이 필요합니다.
10) 치료와 관리: "성장"과 "합병증 예방"이라는 두 축
현재까지 연골무형성증을 근본적으로 "완치"시키는 치료법은 없습니다. 치료의 목표는 성장을 일부 도와주는 것과, 두개경추이행부·척추·호흡기·청력 관련 합병증을 예방·관리하여 삶의 질을 높이는 데 있습니다.
표적 치료제(성장 관련):
- 복스조고(보소리타이드, vosoritide): C형 나트륨이뇨펩타이드(CNP) 유사체로, FGFR3의 과도한 신호를 억제하여 뼈 성장을 촉진합니다. 매일 피하주사로 투여하며, 임상시험에서 연간 약 1.57cm의 추가 성장 효과가 보고되었습니다. 국내에서는 2024년 말 식약처 허가를 받았고, 2026년 상반기부터 제한적 조건 하에 건강보험 급여가 적용되기 시작했습니다.
- 나베페그리타이드(navepegritide): CNP의 전구약물(prodrug)로, 주 1회 피하주사로 투여합니다. 2세부터 성장판이 닫히기 전까지 사용 승인되었으며, 임상시험에서 연간 약 1.0~1.78cm의 성장 속도 증가가 보고되었습니다(연령대별 차이 있음).
- 두 약물 모두 "완치"가 아니라 "성장 속도를 다소 높여주는" 개념의 치료이며, 최종 성인 키에 대한 장기 추적 결과는 아직 연구가 진행 중입니다.
지지 치료(합병증 관리):
- 사지연장술: 다양한 기법으로 최대 30~35cm까지 키를 늘릴 수 있다고 보고되지만, 합병증 위험이 있고 결정에는 신중한 접근이 필요합니다. 약물 치료가 가능해지면서 상대적으로 시행 빈도가 줄어드는 추세입니다.
- 두개경추이행부 협착: 신경학적 징후, 수면다원검사 소견, 영상 검사 결과를 종합해 감압 수술 여부를 결정합니다.
- 수두증: 필요시 뇌실복강단락술 또는 내시경적 제3뇌실루조성술을 고려합니다.
- 폐쇄성 수면무호흡: 편도·아데노이드 절제술, 양압기, 체중 관리 등을 시행합니다.
- 중이 기능 이상: 장기간 유지되는 환기관 삽입과 언어치료가 필요할 수 있습니다.
- 하지 만곡·후만증·척추관 협착: 정형외과·신경외과와 협진하여 보조기, 유도성장술, 절골술, 감압술 등을 개별적으로 고려합니다.
- 비만: 연골무형성증 전용 성장·체질량지수 곡선을 사용해 조기부터 예방적으로 관리합니다.
주의해야 할 활동: 큰 머리와 상대적으로 느슨한 목 인대 때문에, 가능한 한 오래 뒤보기 카시트를 사용하고 자동 아기그네·등받이가 약한 보조기는 피하는 것이 권고됩니다. 성장기에는 미식축구·아이스하키 등 충돌 스포츠, 트램펄린, 다이빙, 기계체조 볼트, 무릎이나 발로 매달리는 놀이기구 등 두개경추이행부에 손상을 줄 수 있는 활동을 피해야 합니다.
임신 관리: 연골무형성증이 있는 여성은 골반 크기가 작아 제왕절개 분만이 원칙적으로 권고되며, 임신 초기에 호흡기내과 상담을 받는 것이 권장됩니다.
11) 예후: 관리의 질이 만드는 차이
지능과 생식 능력은 수두증 등 중추신경계 합병증이 없는 한 정상 범위입니다. 다만 일부 연구에서는 성인기 심혈관 합병증 등으로 기대 수명이 일반 인구보다 다소(약 10년가량) 짧을 수 있다는 보고가 있어, 유럽 연골무형성증 포럼은 성인이 되어서도 전문 진료를 지속할 것을 권고하고 있습니다. 두개경추이행부 협착에 대한 체계적인 평가와 관리를 통해 영아기 위험을 크게 낮출 수 있다는 점, 그리고 최근 성장 촉진 치료제가 등장했다는 점은 앞으로의 예후 개선에 긍정적인 신호로 평가됩니다.
12) 유전상담사가 가장 많이 받는 질문: "이거 자녀에게 유전되나요?"
Q. 제가 임신 중에 뭘 잘못해서 생긴 건가요?
A. 아닙니다. FGFR3 유전자 변이는 대부분 정자가 만들어지는 과정에서 자연적으로 발생하는 것으로 알려져 있으며, 임신 중 특정 행동이나 노출이 원인이 된다는 근거는 없습니다.
Q. 부모 둘 다 평균 키인데, 왜 우리 아이만 그런가요?
A. 연골무형성증의 약 80%는 부모와 무관하게 새롭게 발생한 변이(신규 발생)로 나타납니다. 이는 아버지의 나이와 다소 관련이 있는 것으로 알려져 있으나, 특정 행동으로 예방할 수 있는 부분은 아닙니다.
Q. 부모 두 사람 모두 검사에서 정상으로 나왔다면, 다음 아이도 안전한가요?
A. 신규 발생인 경우, 다음 자녀에게 재발할 위험은 일반 인구와 비슷한 매우 낮은 수준입니다. 다만 매우 드물게 부모의 생식세포에만 국한된 변이(생식세포 모자이크)가 존재할 가능성은 이론적으로 완전히 배제할 수 없어, 정확한 개인별 위험도는 유전상담사와 상담하시는 것을 권해드립니다.
Q. 저(또는 배우자)에게 연골무형성증이 있다면, 자녀에게 물려줄 확률은 얼마인가요?
A. 상염색체 우성 유전 방식에 따라 평균 신장인 배우자와의 사이에서는 임신마다 50%의 확률로 전달될 수 있습니다. 만약 부모 두 사람 모두 연골무형성증이 있다면, 자녀는 25% 확률로 평균 신장, 50% 확률로 연골무형성증, 25% 확률로 동형접합 연골무형성증(생명을 위협할 수 있는 중증형)이 될 수 있어, 이 경우에는 임신 전 상담이 특히 중요합니다.
Q. 저는 다른 골격이형성증이 있고 배우자는 연골무형성증이 있어요. 위험이 다른가요?
A. 네, 서로 다른 우성 골격이형성증을 가진 부모 사이에서는 자녀가 두 유전자 변이를 모두 물려받는 "이중 이형접합(double heterozygosity)"의 위험이 있으며, 이 경우 예후가 좋지 않을 수 있어 반드시 개별 상담이 필요합니다.
Q. 임신 중 초음파로 미리 알 수 있나요?
A. 임신 후반기(대개 26~28주 이후) 정밀초음파에서 대퇴골 단축, 대두증 등 시사 소견이 관찰될 수 있으나 확진하기는 어렵습니다. 부모 중 한 명이 이미 진단받은 경우라면, 산전 유전자 검사(융모막융모생검, 양수천자, 또는 최근에는 모체 혈액을 이용한 비침습적 검사)로 특정 변이 여부를 확인하는 것이 가능합니다.
Key Takeaways
- 연골무형성증은 FGFR3 유전자의 과활성화 변이로 뼈가 자라는 속도가 억제되어 사지단축형 저신장을 일으키는, 골격이형성증 중 가장 흔한 질환입니다.
- 상염색체 우성으로 유전되며, 약 80%는 부모와 무관한 신규 발생, 약 20%는 부모로부터 물려받은 경우입니다(국내 일부 자료는 신규 발생 비율을 더 낮게 소개하기도 함).
- 진단은 전형적인 임상·방사선 소견만으로 대부분 확정되며, 필요시 FGFR3 유전자 검사로 약 99%가 확인됩니다.
- 완치보다는 두개경추이행부·호흡기·청력·척추 합병증에 대한 평생에 걸친 다학제적 감시와 관리가 핵심이며, 최근 성장 촉진 표적 치료제(복스조고, 나베페그리타이드)가 등장했습니다.
- 지능과 생식 능력은 정상 범위이며, 조기 평가와 꾸준한 관리를 받으면 대부분 안정적인 일상생활이 가능합니다.
- 국내에서는 2024년 말 복스조고(보소리타이드)가 허가되었고, 2026년 상반기부터 제한적 조건 하에 건강보험 급여가 시작되어 치료 접근성이 개선되고 있습니다.
References
1. GeneReviews, [Achondroplasia](https://www.ncbi.nlm.nih.gov/books/NBK1152/) (Last Revision: April 9, 2026)
2. NCBI Bookshelf – StatPearls, [Achondroplasia](https://www.ncbi.nlm.nih.gov/books/NBK559263/)
3. MedlinePlus Genetics, [Achondroplasia](https://medlineplus.gov/genetics/condition/achondroplasia/)
4. 서울아산병원 질환백과, [연골무형성증(Achondroplasia)](https://www.amc.seoul.kr/asan/healthinfo/disease/diseaseDetail.do?contentId=32331)
5. 서울대학교병원 희귀질환센터, [연골무형성증](https://raredisease.snuh.org/rare-disease-info/congenital-malformation/%EC%97%B0%EA%B3%A8%EB%AC%B4%ED%98%95%EC%84%B1%EC%A6%9D/)
6. Baujat G, et al. "Achondroplasia and hypochondroplasia in France: a nationwide epidemiological analysis." *Orphanet Journal of Rare Diseases*. 2025. [PMC12581505](https://www.ncbi.nlm.nih.gov/pmc/articles/PMC12581505/)
7. Jones HL, et al. "Vosoritide (Voxzogo) for Achondroplasia: A Review of Clinical and Real-World Evidence." *Cureus*. 2025. [PMC12352272](https://www.ncbi.nlm.nih.gov/pmc/articles/PMC12352272/)
8. 약사공론, "복스조고 급여신설·당뇨 복합제 확대…약제기준 개정" (2026)
9. 헬스코리아뉴스, "세계 첫 연골 무형성증 치료제 국내 허가 ... 식약처, 삼오제약 수입약 '복스조고' 승인" (2024)
10. 데일리팜, "연골무형성증, 조기 약물 치료시 효과적…급여 절실" (2026)
본 글에 인용된 국내·국외 자료는 2026년 9월 접속 시점 기준입니다. 국내 산정특례 등록 여부·질병분류코드(국제표준인 ICD-10 기준으로는 Q77.4로 확인되었으나, 국내 KCD 표기와 병원별 실제 적용은 다를 수 있어 반드시 진료 병원에서 재확인이 필요합니다), 그리고 치료제 급여 세부 기준은 계속 변경될 수 있으므로 반드시 담당 의료기관을 통해 최종 확인하시기 바랍니다.
이 글은 정보제공 목적으로 작성되었으며, 전문적인 의학적 조언, 진단 또는 치료를 대체하지 않습니다. 본인 또는 가족의 증상이 의심되는 경우 반드시 전문 의료진과 상담하시기 바랍니다.
'Genetic story' 카테고리의 다른 글
| 파브리병이란? 원인·증상·진단·치료법 총정리 (0) | 2026.09.05 |
|---|---|
| NGS·생어 시퀀싱·패널 NGS 검사, 무엇이 다를까? 난임·유전상담 관점의 비교 가이드 (0) | 2026.08.26 |
| 산전검사 선별검사와 진단검사, 무엇이 다를까?(모체혈청,NIPT,양수검사 비교) (1) | 2026.08.24 |
| 상염색체 우성 유전, 같은 가족인데 왜 증상이 다를까?(침투율·발현성 정리) (0) | 2026.08.22 |
| 트리오 검사 vs 분리(단독) 검사, 유전자 진단 정확도를 높이는 법(2026) (0) | 2026.08.20 |


